今天我们要介绍的是发表在《Nature Machine Intelligence》上的一项突破性研究——《Protein–peptide docking with a rational and accurate diffusion generative model》。该研究提出了一种名为RAPiDock的新型扩散生成模型,专门用于蛋白质与短肽(通常不超过20个氨基酸)的分子对接预测。简单来说,RAPiDock能够高效、精准地模拟蛋白质与肽的结合模式,对于药物研发、癌症治疗等领域具有重要的实用价值。
RAPiDock的创新之处究竟在哪里?与此前的主流方法相比,传统手段往往在速度与精度之间难以兼顾:有的计算效率低下,有的在复杂场景下准确率有限。而RAPiDock通过将物理先验约束与等变神经网络架构相结合,在保持极高精度的同时实现了毫秒级推理速度。在标准测试集 RefPepDB-RecentSet 上,RAPiDock 在 Top-25 命中率达到93.7%,相比 AlphaFold2-Multimer 提升13.4%;更令人印象深刻的是,其单次对接仅需0.35秒,比 AlphaFold2-Multimer 快了近270倍。这项技术不仅为蛋白质-肽对接研究设立了新的性能标杆,也为大通量药物筛选提供了切实可行的计算工具。
🔬 蛋白质-肽对接的挑战与难点
蛋白质-肽相互作用(PPI)广泛存在于细胞过程中,约占所有蛋白互作的40%,并在癌症发生、药物递送等关键生物机制中扮演重要角色。然而,肽类分子通常表现出较弱的结合亲和力、瞬态的结合模式以及高度的构象依赖性,这为实验方法(如X射线晶体学)带来了巨大挑战。RCSB PDB数据库的统计显示,蛋白质-肽复合物结构仅占总数的5.1%,远低于蛋白质-蛋白质(49.4%)和蛋白质-小分子复合物(19.6%)。
传统计算方法(如ADCP)受限于构象搜索算法和评分函数的精度,难以处理肽的高度灵活性,易出现构象空间爆炸问题。而基于深度学习的AlphaFold2-Multimer(AF2Multi)虽在精度上有显著提升,但其依赖多序列比对、推理速度慢,且对构象柔性的建模仍存在不足,因此难以适用于大规模虚拟筛选场景。
🌟 RAPiDock的核心创新:理性设计、高精度与高效率的统一
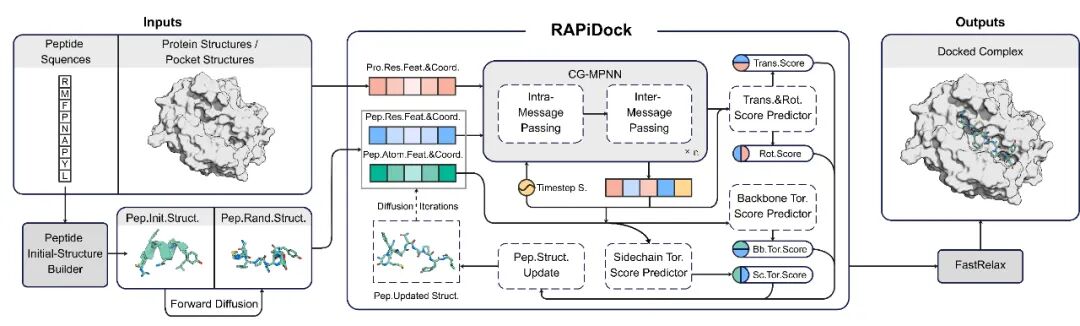
RAPiDock是一种全原子级别的扩散生成模型,通过系统建模平移、旋转以及主链和侧链扭转角等自由度,逐步将随机初始结构去噪生成高置信度的结合构象。其关键技术组成包括:
肽初始结构构建器:基于PeptideBuilder库生成具有标准键长/键角的肽结构,支持92种α-氨基酸(包括磷酸化等多种翻译后修饰类型)。该模块借助核密度估计(KDE)从晶体学数据中提取几何先验,确保初始构象的真实性(优化后r.m.s.d. ≤ 0.5 Å)。
双尺度图表示:肽分子采用残基级图处理全局运动(平移与旋转),原子级图优化局部扭转角;蛋白质则使用残基图进行表示,在计算效率与结构细节之间实现平衡。
等变网络架构:基于Clebsch-Gordan(CG)张量积构建SE(3)-等变消息传递机制,确保模型输出具有旋转-平移不变性。该架构共同预测平移(t)、旋转(r)、主链扭转角(τ_b)和侧链扭转角(τ_s)。
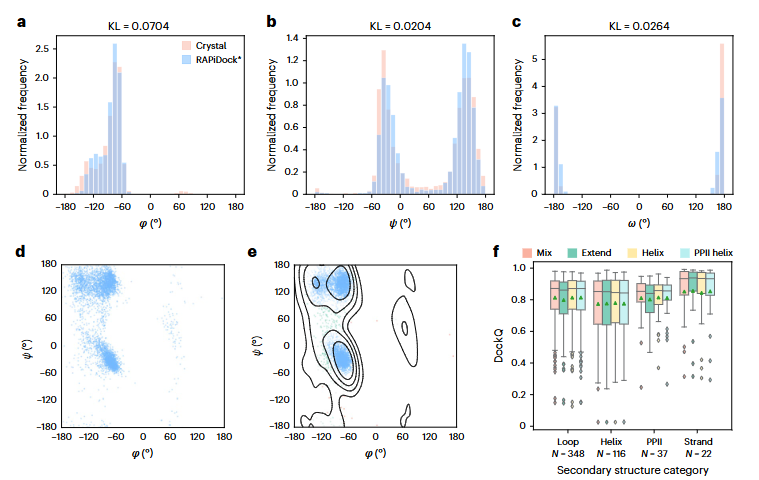
几何扩散过程:在对接自由度上施加扩散噪声(采用高斯分布、热核分布与包裹正态分布),通过逐步去噪生成能量合理的复合物结构。该方法显著压缩采样空间,并保证二面角分布与真实晶体数据高度一致(KL散度 < 0.1,符合Ramachandran图统计)。
训练与优化策略:使用差分进化算法进行构象匹配,训练数据来自RefPepDB(8,846个复合物结构)。最终输出经PyRosetta的FastRelax进行能量优化,进一步提升结构的物理合理性。
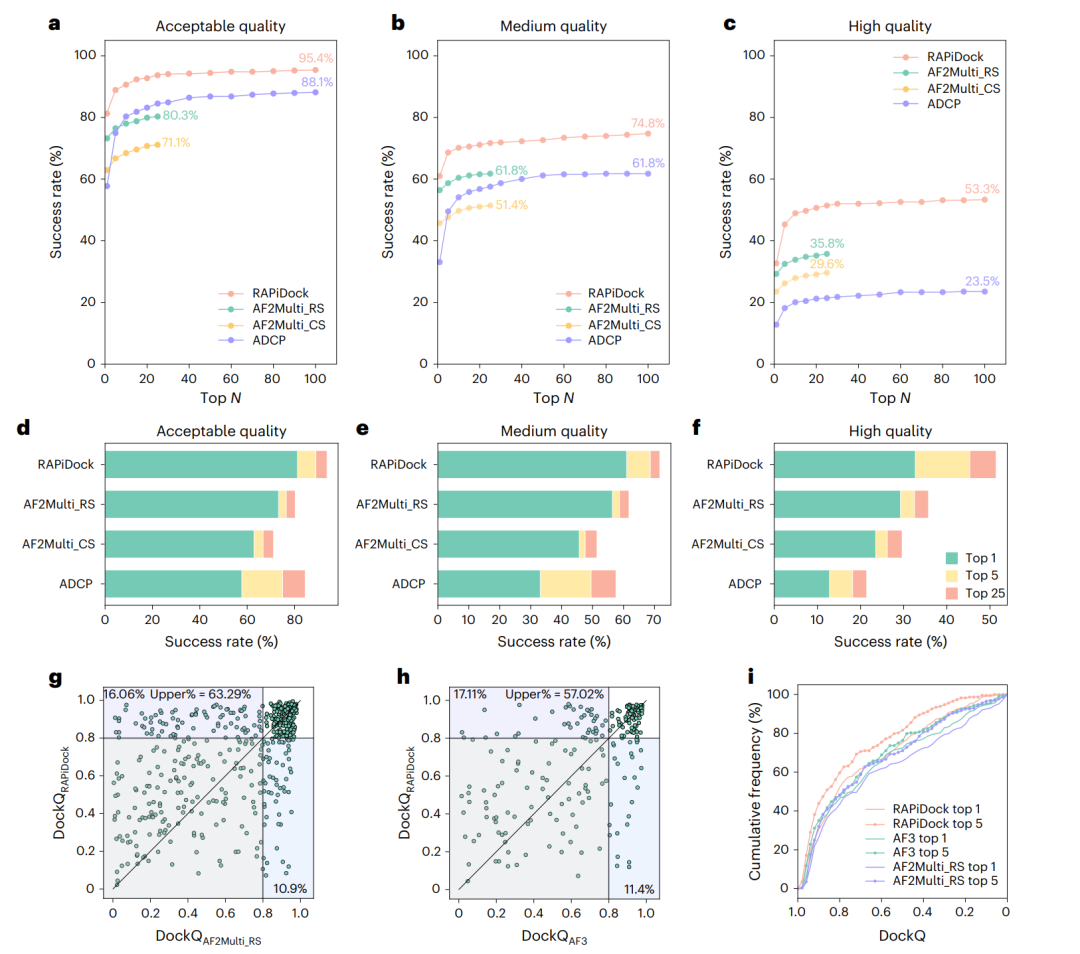
RAPiDock 在蛋白质-肽对接任务中展现出卓越的综合性能,在准确性与速度两方面均显著优于现有基准模型。实验基于以下两个数据集展开:
RefPepDB-RecentSet:包含523个近期解析的蛋白质-肽复合物,用于测试局部对接性能;
PepSet:包含185个未结合蛋白结构,用于测试局部与全局对接能力。
评价指标主要包括:
CAPRI-peptide标准:从接受质量、中等质量到高质量(依据 Fnat、iRMS、lRMS 等指标综合判定);
DockQ 评分:>0.8 视为高质量对接;
推理速度:每个复合物平均耗时0.35秒,较 AlphaFold2-Multimer(AF2Multi)快约270倍。
🧪 核心实验结果
1. 局部对接(RefPepDB-RecentSet):
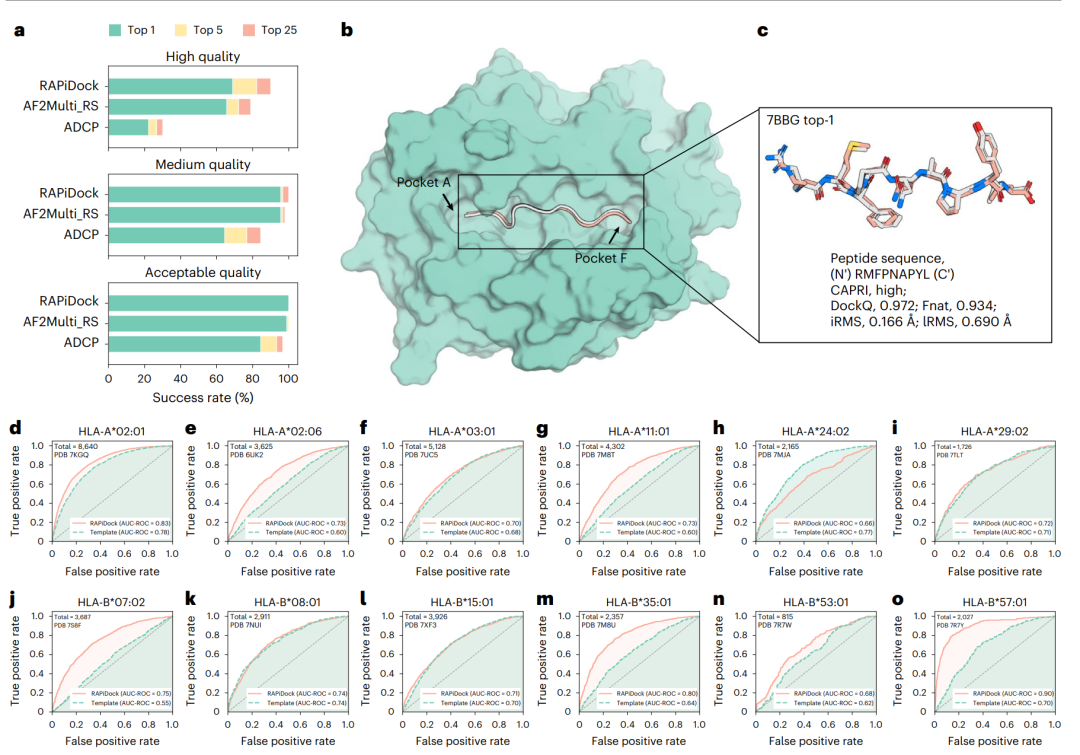
接受质量:Top-1 成功率达81.3%,Top-25 达93.7%,较 AF2Multi_RS 提升13.4%(P=9.68×10⁻¹¹);
中等质量:Top-1/Top-5/Top-25 分别达到61.0%、68.6%、71.7%,优于 AF2Multi_RS 和 ADCP;
高质量:Top-100 达53.3%,较 AF2Multi_RS 提升17.5%(P=1.38×10⁻⁸),较 ADCP 高29.8%(P=2.53×10⁻²³);
DockQ > 0.8 比例:在 Top-1/Top-5/Top-25 中分别达到63.29%、70.94%、72.85%,显著高于 AF2Multi_RS。
2. 与 AlphaFold3(AF3)对比:
在避免训练重叠的子集 RefPepDB-RecentSet4AF3(228个复合物)中:
Top-1 中57.02%的复合物上 RAPiDock 的 DockQ 高于 AF3;
Top-5 中61.84%胜出,且有20.61%的案例中 RAPiDock > 0.8 而 AF3 < 0.8;
在低相似度(序列/结构 < 80%)样本中,RAPiDock 接受质量达94.74%,远高于 AF3 的57.89%;
累计频率曲线一致表明 RAPiDock 整体性能优于 AF3。
3. 全局与局部对接(PepSet):
局部对接:RAPiDock_local 在接受质量下 Top-1/Top-5/Top-25 达到58.9%/75.7%/82.2%,显著优于 ADCP;
全局对接:RAPiDock_global 表现虽略低于局部模式,但仍大幅领先于 HPEPDOCK。
⚡ 速度优势:
平均每复合物仅需0.35秒,较 AF2Multi(约95秒)提速约270倍,非常适用于大规模高通量筛选场景。
🧪鲁棒性分析:广泛场景下的稳定表现
RAPiDock不仅在准确性上表现优异,更在不同挑战性场景中展现出卓越的稳定性,具体体现在以下几个方面:
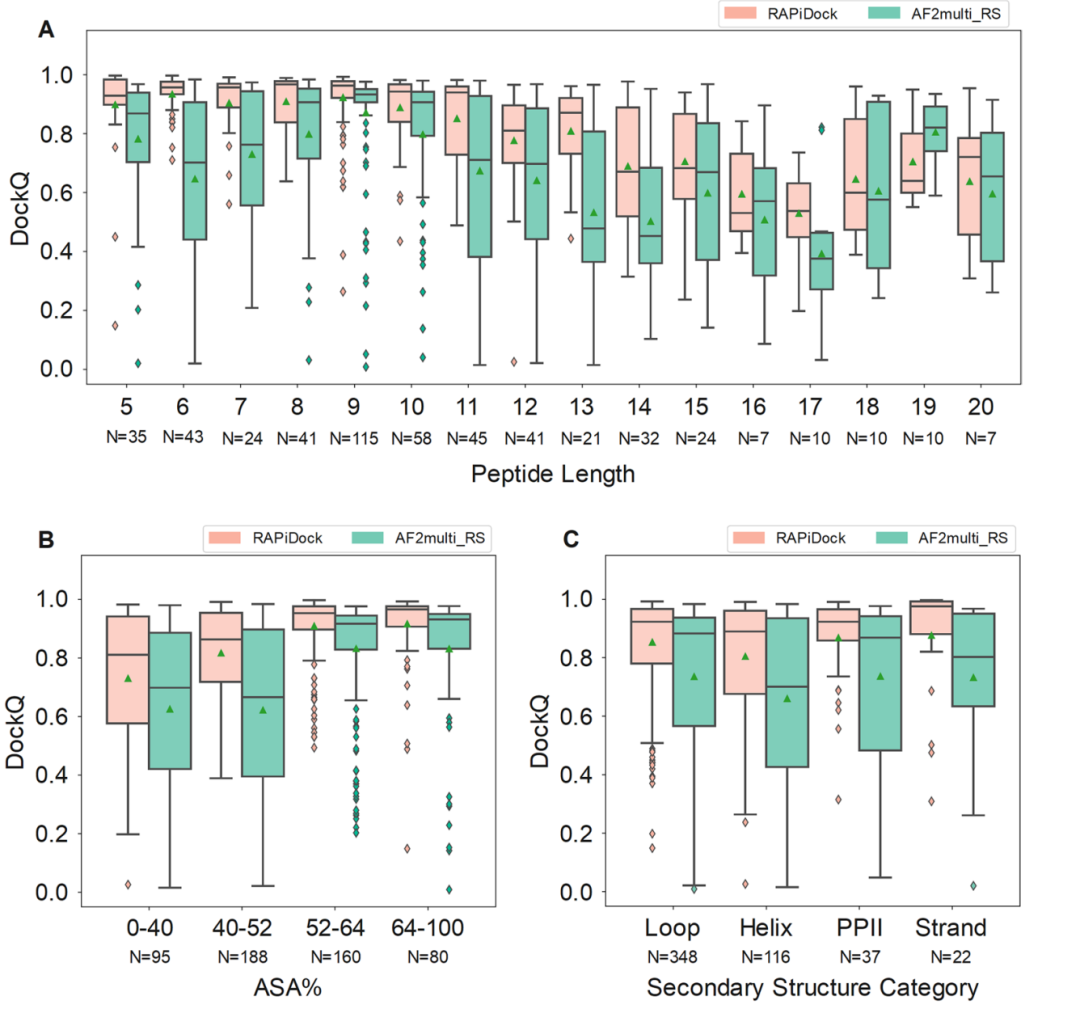
肽长度适应性:传统工具如ADCP的性能随肽链长度增加而显著下降,而RAPiDock在不同肽长下均能保持DockQ > 0.8的高质量对接水平。
结合口袋深度鲁棒性:在浅结合口袋(ASA% < 52%)条件下,AF2Multi_RS性能出现明显下降,而RAPiDock仍能稳定维持DockQ > 0.8)。
二级结构兼容性:对于延伸构象、α-螺旋、PPII等多种二级结构类型,RAPiDock均表现稳定,平均DockQ维持在0.9以上。
翻译后修饰(PTM)支持:RAPiDock能够直接处理包括磷酸化在内的92种常见翻译后修饰,而AF2Multi与ADCP等方法需要依赖额外的突变预处理步骤。
🧪真实案例验证:精准捕捉复杂结构细节
RAPiDock在多个具有挑战性的真实案例中展现出优异的结构预测能力,以下为典型示例:
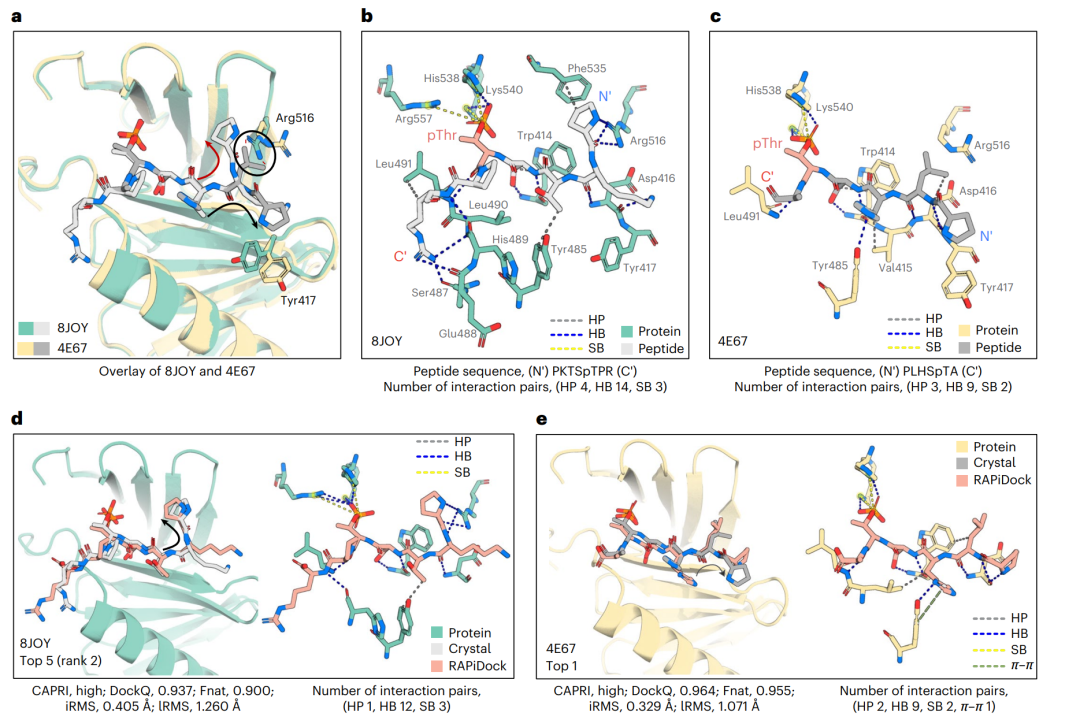
案例1:PLK1-PBD(癌症治疗相关靶点)
背景:PLK1的Polo-box结构域(PBD)具有浅结合口袋,是肽类药物开发的理想靶点。测试基于PDB 8JOY和4E67两个结构,其关键侧链(Arg516、Tyr417)取向差异显著,直接影响结合肽的构象。
结果:
对于8JOY结构,RAPiDock排名第二的构象达到高质量对接(DockQ=0.937,Fnat=0.900,iRMS=0.405Å,lRMS=1.260Å),准确复现了肽段N末端的卷曲构象;
对于4E67结构,Top-1构象即达到高质量(DockQ=0.964,Fnat=0.955,iRMS=0.329Å,lRMS=1.071Å),成功捕捉延伸构象及关键π-π堆叠相互作用;
方法成功识别出磷酸化苏氨酸的锚定作用及结合诱导的侧链重排,表现优于AF2Multi_RS。
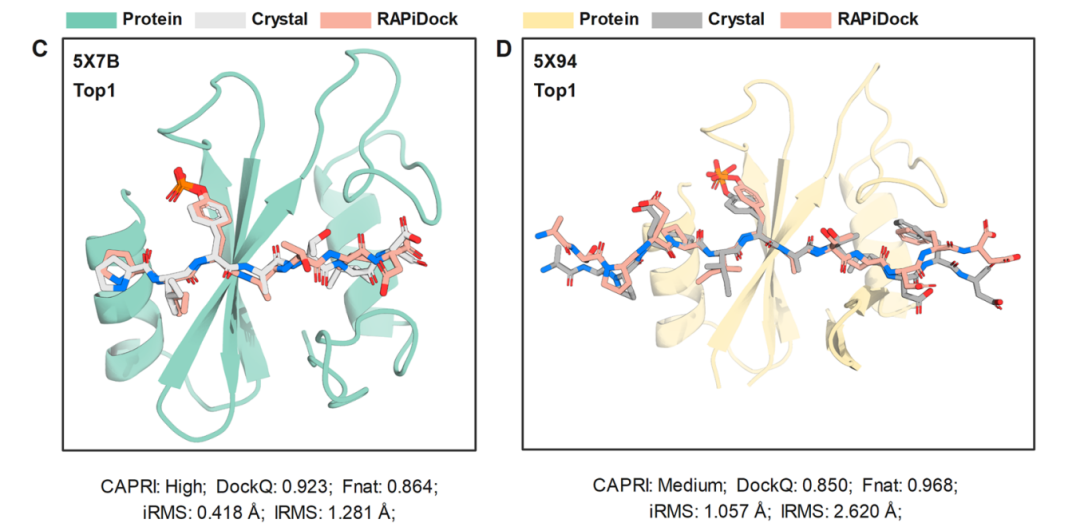
案例2:SHP2 SH2结构域
背景:SHP2蛋白的SH2结构依赖磷酸酪氨酸进行信号转导,分别测试其N-SH2(PDB 5X7B)和C-SH2(PDB 5X94)结构域;
结果:RAPiDock的Top-1构象分别达到高质量和中等质量,精准还原了关键盐桥网络;相比之下,AF2Multi_RS错误预测了BG环的构象,而ADCP则未能实现有效对接。
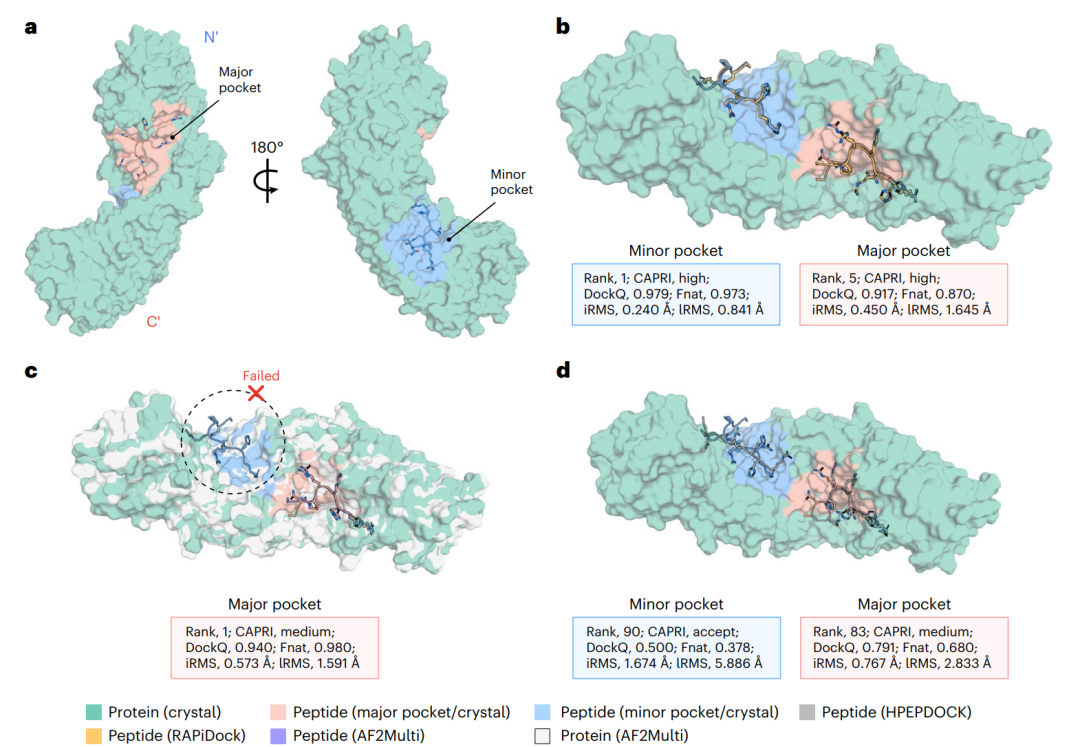
案例3:Importin-α多结合口袋识别
背景:Importin-α蛋白存在主要和次要两个结合口袋,对对接算法提出较高挑战;
结果:RAPiDock_global的Top-1构象精准命中次要口袋(DockQ=0.979,高质量),Top-5构象成功识别主口袋(DockQ=0.917,高质量);而HPEPDOCK仅在第83和90排名才实现类似定位。
案例4:pHLA体系虚拟筛选应用
背景:人白细胞抗原(HLA)-肽复合物是免疫治疗的重要靶点,对接准确性直接影响候选肽的筛选效能;
结果:在6种HLA亚型(包括7MJA等)测试中,RAPiDock的平均AUC-ROC达到0.75,显著优于传统模板方法(性能范围0.60-0.77),展现出优秀的虚拟筛选潜力。
🎯结构真实性:高度还原晶体结构特征
RAPiDock所生成的肽结构在关键二面角(φ, ψ, ω)分布上与实验晶体结构高度一致(KL散度<0.1)。Ramachandran图分析显示,预测构象集中分布于左上象限(φ: -160°~+180°, ψ: -50°~+90°)及左下象限(φ: -120°~0°, ψ: -50°~-70°),与天然肽构象偏好完全吻合。经PyRosetta FastRelax能量优化后,预测结构更接近真实晶体构象,其结构真实性显著优于AF2Multi_RS及ADCP等方法。
🔧应用与展望
应用前景:RAPiDock可广泛用于高通量虚拟筛选、翻译后修饰(PTM)相关相互作用预测,以及复杂多结合口袋的识别任务,显著加速癌症靶向治疗和免疫疗法领域的药物研发进程。
当前局限:模型在处理某些稀有修饰氨基酸时精度仍有提升空间,且扩散过程的迭代采样相对计算密集。未来可通过扩展训练数据集、优化扩散轨迹生成策略等方式进一步提高其性能与效率。
📚结语:AI推动生物分子模拟进入新阶段
RAPiDock在蛋白质-肽对接任务中取得了突破性进展,以93.7%的Top-25成功率和仅0.35秒每复合体的极高推理速度,显著超越传统对接工具及现有深度学习方法。无论是精细侧链取向的调整,还是复杂多口袋结合模式的识别,RAPiDock都表现出优秀的建模能力。
如希望进一步了解模型细节或尝试使用,可访问代码仓库(GitHub: huifengzhao/RAPiDock)或阅读原论文。